

400-820-8531
 图1. 针对质谱的蛋清质组学简要(图源:Shuken, J Proteome Res, 2023)
一、筒介
以质谱为知识基础的蛋清质组学可很好解决相对于蛋清质的一系现象,如蛋清质的编码序列、呈现丰度、亚肿瘤细胞定位功用、蛋清功用、三维图像成分、检查是否表现性及蛋清质-蛋清质相互之间的作用等。某项技術的关键判断仪器大便稀质谱仪,它可判断多种冗杂的程度的打样定制中蛋清质的的品质带电粒子比(m/z)和信息承载力。 特征导入质谱的蛋清质组学最喜欢见的枝术最为是选用的数据源统计依赖感式终端采集(data-dependent acquisition,DDA)对样本(細胞、组织性、体液还是苔藓植物、念珠菌等食材)通过非靶向药物自下而上(bottom-up)的按量蛋清质组学进行实验。固定搭配“自下而上”各指从肽了解中测算蛋清质的信息内容,这多种类型理论研究的工艺是在样本中导入蛋清质,酶解为肽段,随后所采用质谱了解多肽(一般 7-30个淀粉酶质日趋适和)(图2)。当以DDA策略添加质谱的数据源统计时,的检测到肽,随后立刻挨个选定通过片断化,以便在河流下游的数据源统计了解中分头配其字段。与完正的蛋清质相对,多肽有接下来这些的特点:较小的长宽单一遍布、更比较合适反相效率高液质色谱(HPLC)脱离,并生成更非常容易定义的片断光谱图。
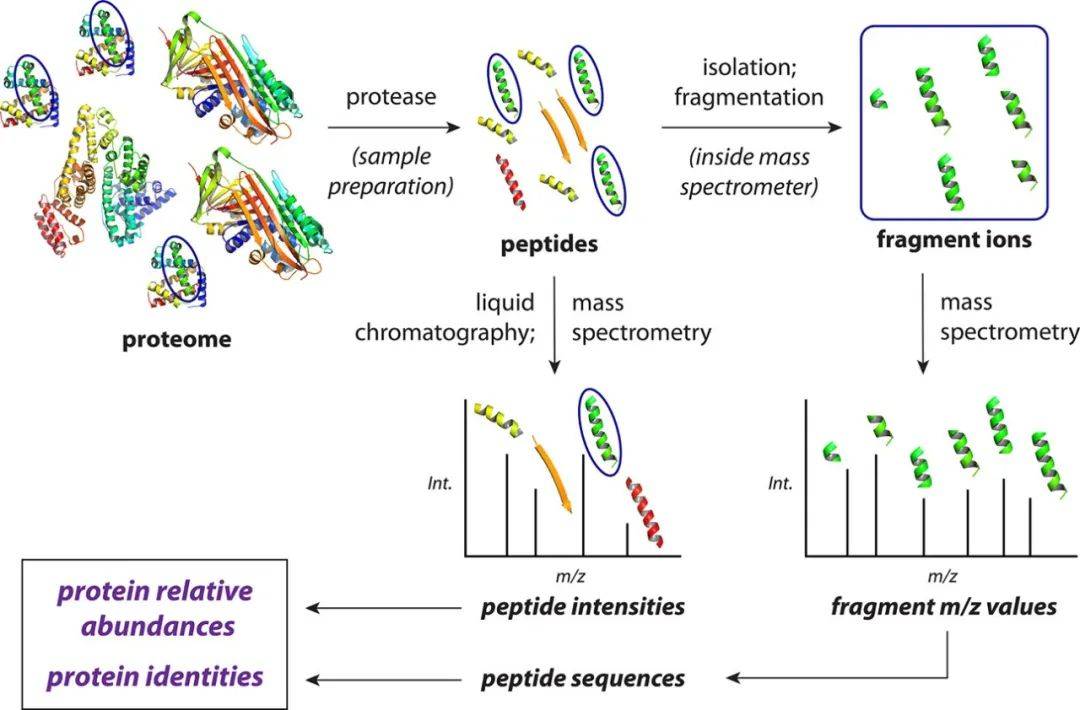 图2. 举例的非靶向疗法自下而上质谱球脂肪酸组实验性的简略的概念概况(图源:Shuken, J Proteome Res, 202
二、调查步骤流程
2.1 样本量光催化原理
一个核氨基酸组实验英文都从样机制得开启,自下而上核氨基酸组学的万能样机制得业务流程图如3如图所示。一整个的过程包含核氨基酸的转化成、男变女、施用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)复原二硫键、施用碘乙酰胺(IAA)将巯基烷基化,包括随后不久被LysC和胰核血清酶“吸收”。吸收后的肽段需经C18包被的固相展开脱盐,结尾将肽重悬于液质色谱-串接质谱(LC-MS/MS)深入剖析兼容的水保护液中,此刻肽可以展开LC-MS/MS深入剖析(图3)。
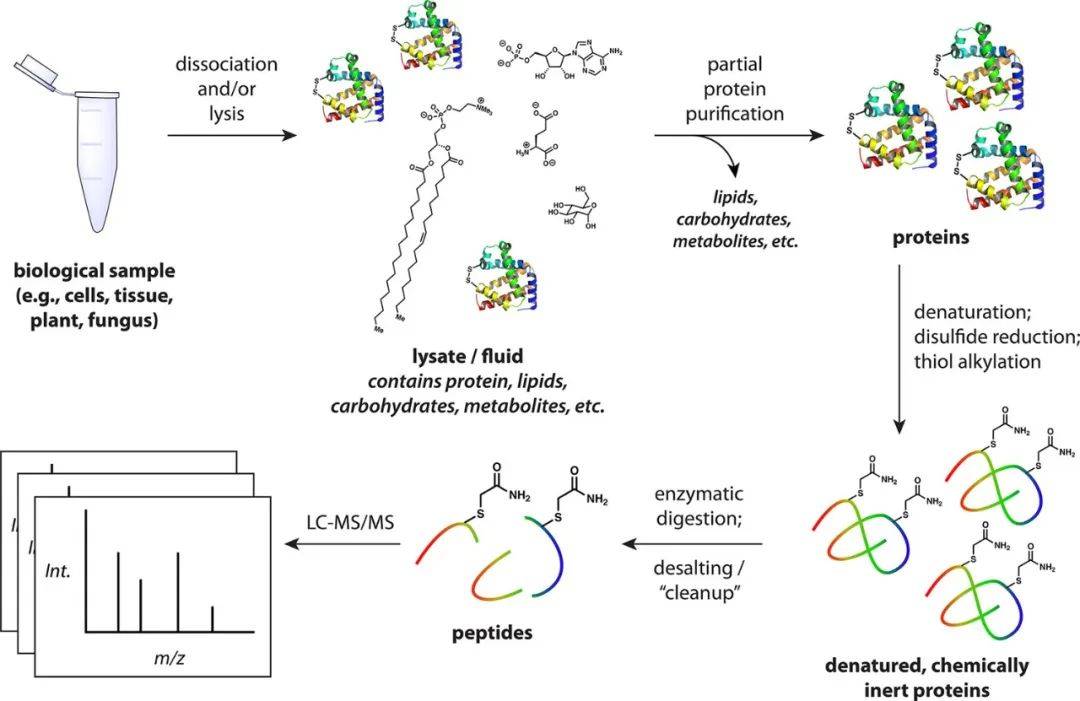 图 3. 通过自下而上质谱的球氨基酸组学的适用样件备制岗位过程(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS分折
LC-MS/MS行驶開始后的弟每一步是样本抽取和上样到HPLC柱上。会根据器材的多种的,这款步骤都可以以好几种多种的的方试时有变成;图4展示会好几个个非常简单的范例。在选用科学规范率科学规范色谱仪色谱的非靶向治疗淀粉酶质组学方式方法中,基本设及根据加入的压力差(拉)但是加入的 压(推)将相应使用量的样本读取到科学规范率科学规范色谱仪液质气质联用色谱柱上。已经肽被升举到液质气质联用色谱柱上,都会同時时有变成四件事:科学规范色谱仪色谱、气质联用肽铁离子的变成(电离)、肽的质谱剖析(MS1)和片断的质谱剖析(MS2)。
 图4. LC-MS/MS中效率高液质色谱法的细化说明书怎么写(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
原辅料应用应用预源程序相转移催化剂等度方向方向方向的高质量色谱仪液质阴阳离子交换柱洗刷,即在整块实行流程中发生变化相转移催化剂相混物的组成,其长短通畅为30-1100分钟。在淀粉酶质组学中,高质量色谱仪色谱近乎一直以反相基本模式实行,这预示着柱中图案填充了疏水调整相(通畅是二氧化反应硅包被长短为14个碳的规则化烃链,称是C18)。相转移催化剂(变化相)通畅是二种水溶剂的相混物(水水溶剂如0.1%甲酸和有机会水溶剂如乙腈),五种水溶剂都由自我的等度方向方向方向泵水下混凝土。肽可根据其疏水被部门剥离 ,在等度方向方向方向流程中在差异准确时间间隔(永久保存准确时间间隔,RTs)洗刷。较佳等度方向方向方向考量于以下几个各种因素,其中包括液质阴阳离子交换柱、原辅料多样化性、检测设备和科学实验方向。图5凸显半个个应用HPLC等度方向方向方向实行肽剥离 的实例,色谱该图的有所不同峰象征着每组差异的阴阳离子。
 图5. LC-MS/MS电脑运行的关键色谱图,样品管理为胰蛋清酶和LysC助消化的小鼠脑蛋清(图源:Shuken, J Prote
2.2.2 肽电离
根据均值的实行,的部分分離的肽被接连地喷洒到光谱仪分析仪仪中。在施加压力线电压的干扰下,从HPLC柱上面喷洒出含多肽的感应起电体液滴;感应起电体荷的肽被脱溶(流入气相色谱仪),流入光谱仪分析仪仪,并在光谱仪分析仪仪内的电磁波场确保下发展发展(图6)。给定的肽在电离时往往都可以所采用有差异的带电粒子环境;每项带电粒子环境往往分别于质子化环境(有多长质子与肽紧密结合)。有差异的带电粒子环境造成有差异的m/z值:这类,z = 1的电离肽将还含有m/z = [m + H],中仅m是碱性肽的质,H是质子的质,而z = 2的是一样的肽将还含有m/z = [m + 2H]/2。肽的有差异带电粒子环境被特女性朋友分離,称是肽的有差异“前体”。
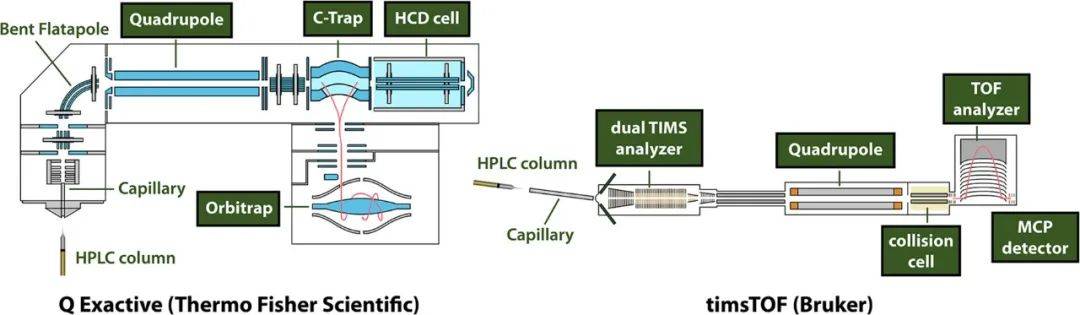 图6. 两类流行趋势的核营养物质组学质谱仪提示图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫描拍照(MS1)
光谱图图仪总是最快取得光谱图图以的的检测电离肽。那些频谱采集程序事故被称呼“MS1扫一扫”。任意质谱的取得都须得一款效率研究的检测仪,它会根据这些食品的效率带电粒子比(m/z)值来探讨铝离子,同时一款测试电信网络号的探测系统器。这两个盛行的效率研究的检测仪和的的探测器是飞机飞行用时研究的检测仪和路轨阱(图7)。 Q Exactive(Thermo Fisher Scientific)是相对比较很简单的导轨阱质谱仪,MS1扫一扫的范围之内在400 ~ 1600 Th彼此(Th为m/z的院校)。多肽入驻C -Trap中,在吸收率势能的氮(N2)原子的帮下,经历很大的化合物日常积累用时(“植入用时”),C -Trap互相并立己经其化合物送进去导轨阱。否则入驻导轨阱,化合物紧扣中心点夹头进动,并且以与植物的根的m/z值成分配比例的规律沿夹头振动。当植物的根手机移动时,会行成下降电压,采用傅里叶更改整理看出m/z值和硬度。一种效率阐述方式方法有着高m/z分辩率和计算精度。检测完毕后,提取图甲7A如下图所示的MS1频谱。
 图7. MS1和MS2光谱仪的例。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 泥石MS打印(MS2)
MS1采集程序在线校正电离肽的m/z值和的强度,但较弱选定肽视角/字段需要的图片数据。尽管m/z值大部分包括很高的更准性,但在m/z粗差能位置内有着有很多几率的肽,始终无法 仅只能根据m/z来辨别的肽。为了能够领取鉴定会需要的图片数据,将多肽细节描写化(大部分在肽键处),用质谱仪在线校正细节描写,所有光谱分析仪通常是指“MS2光谱分析仪”。 在很久MS1扫描软件后,光谱仪分析图仪在操作时会会选泽在MS1光谱仪分析图中检查到的一部分阴离子采取再一次沉积和魂晶化。一般出现很多种前体选泽战略,但一般选泽光谱仪分析图中抗压强度最低的前体。要防止出现连续选泽前者魂晶化的肽,近两天魂晶化的m/z值被在排除在选泽模版。 因为挑选质谱峰能否会表示肽而没有环境破坏阳阴阳阴类化合物,光谱分析仪找到相临的重放射性核素峰,如13C和15N。的碳全都是12C的阳阴阳阴类化合物的质理(m)比含有的13C的不相同阳阴阳阴类化合物的质理(m)低1.003 Da,含13C阳阴阳阴类化合物对应应的MS峰的m/z值约有高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依相应推。对此,给定随便了解到的峰,如在这部分m/z距上找到相临的峰,则可不能够推定阳阴阳阴类化合物的正自由电势。这部分峰的对应抗拉效果也可不能够预估出阳阴阳阴类化合物有多说C和N原子核,对此阳阴阳阴类化合物是肽的会性有大(图8);在给定的m/z下,肽的具代表性放射性核素峰抗拉效果比不相同于洗衣剂或碳水类化合物等另外原子核。原因一些非肽环境破坏阳阴阳阴类化合物具有着+1正自由电势,或者z = +1的肽情节一般性情况下图片信息较少,一般性情况下挑选带+2或较大正自由电势的阳阴阳阴类化合物进行碎裂。
 图8. 模仿质量管理曾加阳正离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 由于转移质子建模方法的有种碰撞的引导解离(CID)制砂群体事件的可以体系(图源:Shuken, J Proteome Res,
2.2.5 总结
大部分等度环节中(平常为30 - 1100分钟),光谱图定性分析仪不断的积少成多气相色谱铝铝离子。MS1铝铝离子被认估为肽样物理性质开始定性分析,每一位假定的肽被完后积少成多和残片化(MS2),接下来配置反复。在Q Exactive中,这样一些MS1扫一扫费时50 ms,并释放10次MS2扫一扫,每当扫一扫费时200 ms,那些这家生长期性将在有可能2 s内来完成。在timsTOF中,一款 先进典型的生长期性要25 ~ 200 ms。这家生长期性在大部分等度环节中连续数十万到千余次,诞生千余个光谱图定性分析。类似这些获取程序工具模式英文被被视为信息依耐获取程序工具(DDA),可能查看MS2频谱的决心决定于于MS1信息;另外一只种方式是信息自由获取程序工具(DIA)。如上所写,不积极电离的肽也不会被在线检测到,但肽也不得不非常好的地残片化,即诞生足以有信息的残片以供辨别(图9)。三、拜谱菌物总结ppt
本月信息祥细推荐了因为质谱的淀粉酶质实验所工作流程的模本需要准备及LC-MS/MS定性浅析,下一篇新闻将推荐数据资料定性浅析及淀粉酶质组学前列的发展,拨冗期许!参看论文参考文献:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 注意消费者号


 注意和小红书的


